
Smith-Lemli-Opitz syndrom
Sjukdom/tillstånd
Smith-Lemli-Opitz syndrom är ett ärftligt syndrom som orsakas av en enzymbrist som gör att kroppens produktion av kolesterol inte fungerar normalt. Syndromet tillhör sjukdomsgruppen medfödda metabola sjukdomar.
Symtomen och deras svårighetsgrad varierar i hög grad mellan olika personer. De flesta har gemensamma utseendemässiga drag och medfödda missbildningar av inre organ, till exempel av hjärnan, hjärtat, njurarna och mag-tarmkanalen. Till syndromet hör också intellektuell funktionsnedsättning, syn- och hörselnedsättning, tillväxthämning, autism, beteendeavvikelser och nedsatt rörlighet. Binjurebarkssvikt förekommer hos en del. Syndromet är i de flesta fall fortskridande. En del barn avlider tidigt till följd av svår sjukdom. Vissa har få och lindriga symtom.
Det finns ingen behandling som botar Smith-Lemli-Opitz syndrom. Behandlingen inriktas på att lindra symtomen, förebygga medicinska komplikationer och kompensera för de funktionsnedsättningar som syndromet leder till. De flesta med syndromet får kolesteroltillskott i kosten, vilket anses kunna lindra vissa symtom. Beroende på symtom behövs kontakt med olika specialister som bedömer lämplig behandling. Även habiliterande insatser behövs.
Syndromet beskrevs första gången år 1964 och har fått sitt namn efter den amerikanska barnläkaren David Weyhe Smith, den belgiska barnläkaren Luc Lemli och den amerikanska genetikern John Marius Opitz. Den genetiska orsaken till syndromet kartlades år 1998 av den österrikiska forskaren Barbara U. Fitzky med kollegor.
Förekomst
Den exakta förekomsten av Smith-Lemli-Opitz syndrom är inte känd. De svårast sjuka barnen dör under fosterstadiet eller nyföddhetsperioden innan diagnos hinner ställas. Symtomen kan också vara lindriga och sannolikt finns det personer med tillståndet som inte har fått diagnosen fastställd.
I olika studier har man uppskattat att 3–5 av 100 000 nyfödda har Smith-Lemli-Opitz syndrom. Översatt till svenska förhållanden skulle det innebära att det föds tre till fem barn om året med syndromet.
Orsak
Smith-Lemli-Opitz syndrom uppstår till följd av sjukdomsorsakande varianter (mutationer) i genen DHCR7 på kromosom 11 (11q13.4). Genen är en mall för tillverkningen av (kodar för) enzymet 7-dehydrokolesterol-reduktas. Enzymer är proteiner som påverkar kemiska reaktioner utan att själva förbrukas. 7-dehydrokolesterol-reduktas är nödvändigt i det sista steget i bildningen av kolesterol.
De sjukdomsorsakande genvarianterna leder till brist på enzymet 7-dehydrokolesterol-reduktas, och det leder i sin tur till minskad produktion av kolesterol i kroppen. Bristen på enzymet 7-dehydrokolesterol-reduktas medför dessutom ökade halter av förstadierna 7- och 8-dehydrokolesterol. Dessa ämnen kan möjligen i viss mån kompensera för de lägre nivåerna av kolesterol, men är samtidigt skadliga (toxiska) för kroppen.
Kolesterol finns i kroppens alla celler och är ett livsviktigt ämne. De högsta koncentrationerna av kolesterol finns i hjärnan, de perifera nerverna, levern och binjurarna. Merparten av det kolesterol som kroppen behöver tillverkas av kroppens celler. En mindre andel tas upp via kosten.
Kolesterol behövs för flera viktiga processer hos embryot, bland annat uppbyggnad av cellmembran, signalering och organutveckling. Framför allt påverkas Sonic hedgehog (SHH)-signaleringen, en central signalväg som styr utvecklingen av bland annat hjärnan, ansiktet, armarna, benen och könsorganen. Störningen under embryots utveckling kan därför leda till medfödda missbildningar.
Sedan genen identifierades år 1998 har flera olika genvarianter som orsakar enzymbristen hittats. Vissa sjukdomsorsakande genvarianter gör att enzymaktiviteten nästan helt saknas, medan det vid andra kan finnas kvar en relativt god aktivitet. Generellt gäller att ju mer aktivt enzym som finns, desto lindrigare blir sjukdomen. Trots detta kan symtomen variera mellan olika personer som har samma grad av enzymbrist och även samma sjukdomsorsakande genvarianter.
Ärftlighet
Smith-Lemli-Opitz syndrom nedärvs autosomalt recessivt, vilket innebär att båda föräldrarna är friska bärare av en sjukdomsorsakande variant av en gen. Vid varje graviditet med samma föräldrar är sannolikheten 25 procent att barnet får två sjukdomsorsakande genvarianter, en från varje förälder. Barnet får då sjukdomen. Sannolikheten att barnet får en sjukdomsorsakande genvariant i enkel uppsättning är 50 procent. Då blir barnet, liksom föräldrarna, frisk bärare av en genvariant. Sannolikheten att barnet varken får syndromet eller blir bärare av en sjukdomsorsakande genvariant är 25 procent.
Om en person med ett autosomalt recessivt ärftligt syndrom, som har två sjukdomsorsakande genvarianter, får barn med en person som inte har genvarianten ärver samtliga barn den sjukdomsorsakande genvarianten i enkel uppsättning. De får då inte syndromet. Om en person med ett autosomalt recessivt syndrom får barn med en frisk bärare av en sjukdomsorsakande genvariant är sannolikheten 50 procent att barnet får syndromet. Sannolikheten för att barnet blir frisk bärare av en sjukdomsorsakande genvariant är också 50 procent.
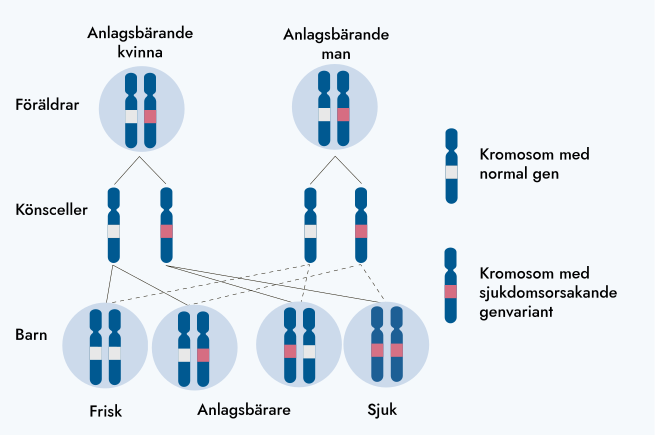
Autosomal recessiv nedärvning.
Symtom
De flesta med Smith-Lemli-Opitz syndrom har gemensamma utseendemässiga drag, medfödda missbildningar av inre organ samt intellektuell funktionsnedsättning. Autism samt beteendeavvikelser ingår också i syndromet.
Symtomen och svårighetsgraden varierar mellan olika personer med syndromet. En del har svåra missbildningar av inre organ, intellektuell funktionsnedsättning, omfattande rörelsenedsättning och svårt att få i sig tillräckligt med näring. Andra har lindriga fysiska avvikelser kombinerat med inlärningssvårigheter och beteendeavvikelser som hyperaktivitet och självskadebeteende. För en del innebär syndromet en långsamt fortskridande försämring med ökande muskelsvaghet, felställningar av leder, tilltagande infektioner, försämrat allmäntillstånd och för tidig död. Andra har en mer stabil sjukdomsbild och lever upp i vuxen ålder.
Utseendemässiga drag
Redan i nyföddhetsperioden går det att se vissa utseendemässiga drag som är karaktäristiska för syndromet. Det är vanligt med ett litet huvud (mikrocefali), liten haka (mikrognati), kort näsa med bred spets, uppåtvända näsborrar, nedhängande ögonlock (ptos) samt sammanväxning av andra och tredje tån (syndaktyli). En del har en kraftig fåra tvärs över handflatan (fyrfingerfåra). Extra fingrar och tår kan finnas. Kortväxthet är vanligt.
Missbildningar
Medfödda missbildningar av inre organ som hjärnan, hjärtat, levern, lungorna och njurarna är vanligt. För en del barn handlar det om lindriga avvikelser, medan andra avlider tidigt till följd av svåra missbildningar.
Enstaka barn har en förtjockad nedre magmun (pylorusstenos) eller en särskild form av nedsatt nervfunktion i tarmen (Hirschsprungs sjukdom). Svårigheterna med mag-tarmkanalen finns ibland kvar i vuxen ålder.
Pojkar med syndromet har ofta avvikelser av de yttre könsorganen, som att urinröret mynnar på penis undersida (hypospadi) eller att testiklarna inte vandrat ned i pungen.
En del av barnen föds med läpp-, käk- och gomspalt som kan göra det svårt att suga, liksom att maten lätt kommer upp i näsan.
Nutrition och tillväxt
Det är vanligt att barnen är mindre än förväntat vid födseln. I nyföddhetsperioden och under spädbarnsåret är uppfödningssvårigheter vanligt. Barnen har ofta låg muskelspänning (hypotonus), vilket gör att de har svårt att suga och svälja och få i sig tillräckligt med näring. Gastroesofageal reflux ses hos många med syndromet. Det innebär att magsäckens innehåll kommer tillbaka upp i matstrupen och ger problem med kräkningar och smärta. Gastroesofageal reflux kan också orsaka inflammation i matstrupen, vilket bidrar till svårigheterna med näringstillförseln.
En del har omväxlande förstoppning och diarré, vilket ytterligare bidrar till svårigheterna att gå upp i vikt. Födoämnesintolerans förekommer.
Ögon och öron
Synen försämras ofta över tid och synnedsättning är vanligt. Även skelning och brytningsfel är vanligt. Vissa barn föds med grumlig lins (grå starr, katarakt) eller utvecklar detta relativt snabbt. Att ögonen blir mer ljuskänsliga kan vara ett symtom på detta. Även trycket i ögat kan vara förhöjt (grön starr, glaukom). Tryckökningen kan orsaka skador på näthinnan (retina) och synnerven. En del har torra ögon.
Många har hörselnedsättning eller dövhet. De flesta har en konduktiv hörselnedsättning, orsakad av ledningshinder i mellanörat. Hos en del beror hörselnedsättningen på att nervsystemet inte leder ljudimpulser vidare från innerörat till hjärnan, på grund av skador på innerörat och/eller hörselnerven (sensorineural hörselnedsättning).
Motorik
Många personer med Smith-Lemli-Opitz syndrom har en påverkad motorisk funktion, både vad gäller fin- och grovmotorik. Det är dessutom vanligt att den motoriska funktionsnedsättningen försämras över tid. Det lilla barnet har ofta en låg muskelspänning (hypotonus) som i takt med stigande ålder övergår till att bli förhöjd (hypertonus). Den motoriska förmågan blir ofta kraftigt nedsatt, vilket beror på påverkan på såväl det centrala nervsystemet (hjärna och ryggmärg) som det perifera nervsystemet. En del personer lär sig att gå medan andra behöver rullstol.
Rörligheten i lederna är ofta nedsatt och minskar ytterligare med tiden.
Många barn med syndromet har felställningar i ryggraden. Det kan göra att ryggen blir sned (skolios).
Beteende
Många barn med syndromet är hyperaktiva. Självskadebeteende och irritabilitet är vanligt. En del barn kan reagera kraftigt på ljud, ljus och fysisk beröring.
Sömnen kan vara påverkad på olika sätt. En del med syndromet har svårt att somna, andra vaknar flera gånger under natten. Långa vakna perioder på natten är vanligt. Sömnbehovet kan vara mycket litet och många sover bara några timmar per natt. Sömnstörningarna kan kvarstå under många år.
Autism är vanligt. Det innebär nedsatt förmåga att kommunicera och delta i socialt samspel, begränsade intressen och aktiviteter samt ett stereotypt och repetitivt beteende.
Psykiatriska symtom som depression och ångest förekommer hos vuxna med syndromet.
Utveckling
De flesta personer med Smith-Lemli-Opitz syndrom har nedsatt kognitiv förmåga. Det finns en stor variation i intellektuell funktionsnivå, alltifrån inlärningssvårigheter till svår intellektuell funktionsnedsättning.
Den som har en intellektuell funktionsnedsättning har en generellt nedsatt kognitiv förmåga. Det innebär svårigheter med abstrakt och teoretiskt tänkande och påverkar i hög grad förmågan att lära sig saker, planera och utföra uppgifter samt att lösa problem. I kombination med nedsatt förmåga att kommunicera innebär detta svårigheter att socialt och praktiskt klara av sin vardag. Svårigheterna varierar avsevärt både beroende på graden av intellektuell funktionsnedsättning (lindrig, medelsvår eller svår) och grad av påverkan på till exempel språk och tal, motorik, koncentrationsförmåga, uppmärksamhet samt syn och hörsel.
Övriga symtom
Ökad slembildning och svårigheter att lossa (mobilisera) slem är vanligt, och medför att risken för lunginflammation är hög. Trånga övre luftvägar kan bidra till återkommande öroninflammationer. Det finns inga belägg för att immunsystemets funktion är nedsatt.
En uttalad känslighet för ultraviolett strålning (fotosensitivitet) är vanligt och vissa barn har svårt att tolerera solljus överhuvudtaget. Exponering för solljus kan ge hudutslag och klåda.
Levern påverkas hos många. Det är vanligt med en måttlig förhöjning av leverenzymer utan att själva leverfunktionen är sänkt, men varierande förlopp förekommer. Allvarlig och obotlig leversjukdom förekommer ibland hos spädbarn med svår form av syndromet. Gallstas (kolestas), vilket innebär ett försämrat flöde av galla från levern till tarmen via gallvägarna, kan förekomma redan i nyföddhetsperioden.
Personer med Smith-Lemli-Opitz syndrom kan ha nedsatt produktion av gallsyror. Gallsyror bildas i levern av kolesterol, lagras i gallblåsan och är nödvändiga för att finfördela fett och ta upp fettlösliga vitaminer i tunntarmen. Bristen på gallsyror leder till nedsatt upptag av fettlösliga vitaminer och kolesterol via maten.
Binjurebarkssvikt förekommer vid Smith-Lemli-Opitz syndrom, men är ovanligt. I binjurebarken produceras bland annat kortisol. Det är ett livsnödvändigt hormon som bland annat medverkar till att reglera blodtrycket och hålla blodsockret på en jämn nivå. Personer med binjurebarkssvikt kan ha svårt att själva producera en tillräcklig mängd kortisol vid stress.
Hormonella störningar kan påverka tillväxten och längre fram pubertetsutvecklingen.
Diagnostik
Diagnostiken av Smith-Lemli-Opitz syndrom baseras på klinisk misstanke följt av genetisk testning.
Genetisk diagnostik används för att utreda olika symtom och fynd även där en misstanke om diagnos inte formulerats. På så sätt kan varianter i DHCR7-genen identifieras hos en person med exempelvis påverkad utveckling eller missbildningar, även om symtomen i övrigt inte talar för Smith-Lemli-Opitz syndrom. Sådana fynd verifieras vanligtvis med biokemisk kontroll av kolesterolprofilen. Detta är extra viktigt om genvarianterna inte är tidigare beskrivna. Vid syndromet är halterna av både 7-dehydrokolesterol och 8-dehydrokolesterol förhöjda. Totalkolesterol är ofta, men inte alltid, sänkt.
Det är vanligt att beskrivningen av en sjukdom breddas över tid, i synnerhet identifieras lindrigare fall som inte uppvisar samma enhetliga bild som när sjukdomen först beskrevs. Detta gäller också Smith-Lemli-Opitz syndrom och innebär att förekomsten av olika symtom och fynd kan vara lägre än vad som anges i litteraturen. Det betyder också att misstanken kan väckas även vid mindre typiska symtom och fynd.
I samband med att diagnosen ställs är det viktigt att genetisk vägledning erbjuds. Det innebär information om sjukdomen och hur den ärvs, samt en bedömning av sannolikheten för olika familjemedlemmar att få barn med samma sjukdom.
Vid ärftliga sjukdomar där den genetiska avvikelsen är påvisad i familjen är det möjligt att utföra anlagsbärardiagnostik och fosterdiagnostik, samt i vissa fall preimplantatorisk genetisk testning (PGT).
Behandling/stöd
Det finns ingen behandling som botar Smith-Lemli-Opitz syndrom. Behandlingen inriktas på att lindra symtomen, förebygga medicinska komplikationer och kompensera för de funktionsnedsättningar som syndromet leder till. Missbildningar och symtom behandlas av specialister inom flera olika specialistområden där habilitering ingår.
Läkemedelsbehandling
Kolesterol
Det är troligt att symtomen beror både på de låga nivåerna av kolesterol och de förhöjda nivåerna av 7- och 8-dehydrokolesterol. Behandlingsförsök har därför inriktats på att tillföra extra kolesterol i födan, antingen i form av äggulor eller som kolesterol i lösning. Detta leder till att koncentrationen av kolesterol ökar i blodet. Den högre kolesterolnivån hämmar dessutom kroppens egen produktion av kolesterol, vilket medför att nivåerna av 7- och 8-dehydrokolesterol sjunker.
Behandlingseffekten varierar mellan olika personer. Det finns studier som talar för att tillväxt, beteende och ljuskänslighet förbättras av kolesterolbehandlingen, men det saknas kontrollerade, randomiserade studier som tydligt påvisar effekten. Kostbehandlingen med kolesterol har också begränsningar, eftersom kolesterol inte passerar den barriär som finns mellan blodomloppet och hjärnan (blod-hjärnbarriären). Hjärnan är därmed beroende av en egen produktion av kolesterol. Behandlingen kan inte heller påverka de medfödda missbildningarna av hjärnan, hjärtat, lungorna, njurarna och mag-tarmkanalen som många med syndromet har. I nuläget (2026) rekommenderas kostbehandling med kolesterol till alla med syndromet, eftersom den kan leda till förbättring av vissa symtom och har mycket få biverkningar.
Statiner
Det finns vissa belägg för att en kombinationsbehandling med kolesterol och statiner (simvastatin) har effekt på symtomen vid syndromet, men ytterligare studier behövs för att bekräfta detta.
Behandling med statiner hämmar kroppens egen produktion av kolesterol. Detta leder i sin tur till lägre nivåer av 7- och 8-dehydrokolesterol. Simvastatin kan dessutom passera blod-hjärnbarriären och därför minska mängden av 7- och 8-dehydrokolesterol i hjärnan.
Det finns inga allmänna rekommendationer kring behandling med statiner vid syndromet, delvis på grund av möjliga skadliga biverkningar.
Gallsyror
Enstaka rapporter talar för att behandling med gallsyran cholsyra kan ha viss positiv effekt på kolesterolnivåerna vid syndromet, men det vetenskapliga underlaget är för bristfälligt för en generell rekommendation av tilläggsbehandling med gallsyror. För barn som i nyföddhetsperioden har en svår leverpåverkan med gallstas kan emellertid behandling med cholsyra och kolesterol ofta vända förloppet.
Antioxidanter
Det är möjligt att vissa antioxidanter kan sänka nivåerna av de giftiga substanserna 7- och 8-dehydrokolesterol. Behandling med vitamin E har i enstaka fall haft viss positiv effekt på beteende och hudens känslighet för ultraviolett strålning. Det finns ingen generell rekommendation att behandla med antioxidanter vid Smith-Lemli-Opitz syndrom.
Övrig läkemedelsbehandling
För de enstaka personer som har binjurebarkssvikt med nedsatt kortisolproduktion kan det vara livsnödvändigt att få kortison vid olika akuta sjukdomstillstånd, som vid svåra infektioner, operationer eller skador.
Ökad muskelspänning (hypertonus, spasticitet) kan lindras med olika typer av läkemedel.
Missbildningar
Hjärtat undersöks av en barnhjärtläkare (barnkardiolog), som avgör den fortsatta behandlingen och behovet av uppföljning. En del hjärtfel kan behöva opereras.
En undersökning av gommen och gomfunktionen görs tidigt, eftersom även en mindre gomspalt kan göra det svårt för barnet att äta. Vid flera universitetssjukhus finns särskilda team som följer upp och behandlar barn och ungdomar med läpp-, käk- och gomspalt (LKG-team).
Om testiklarna hos pojkar inte vandrat ned i pungen görs en operation. Hypospadi kan också behöva opereras. Behandling med hormoner ges vid vissa missbildningar av könsorganen.
Nutrition
Det är viktigt att följa barnens tillväxt. Barn som har symtom kopplade till ätsvårigheter utreds och behandlas av ett nutritionsteam. I behandlingsteamet ingår förutom barnläkare ofta sjuksköterska, dietist och logoped. Logopeden utreder och behandlar sug-, tugg- och sväljsvårigheter. Nutritionsteamet ger råd om kost, träning och hjälpmedel som kan underlätta och stimulera ätandet, och bedömer också vilka andra insatser som behövs. Dietisten gör kostberäkningar för rätt kalorimängd och en bra sammansatt kost samt ger kostråd som motverkar förstoppning.
Personer som inte kan få i sig tillräckligt med näring genom munnen kan få mat genom en sond via näsan. En del behöver sond under en längre tid. Då kan sonden i stället läggas genom bukväggen in till magsäcken (gastrostomi). Sonden ersätts ofta med en så kallad knapp (gastrostomiport).
Läkemedel mot förstoppning behövs ibland. Hos barn med uttalade kräkningar eller reflux behöver förtjockningar i nedre magmunnen uteslutas. Problem med kräkningar ökar risken för karies och det är angeläget med förstärkt förebyggande tandvård och täta kontroller.
Ögon och öron
En undersökning av ögonen görs tidigt av en ögonläkare som beslutar om uppföljningen. Ibland behövs operation på grund av linsgrumling (grå starr, katarakt) eller nedhängande ögonlock (ptos). Kontroller bör ske regelbundet, eftersom linsgrumlingen kan utvecklas relativt snabbt. Glaukom (grön starr) kontrolleras och behandlas med läkemedel som sänker trycket i ögonen samt ibland med operation. Personer som har torra ögon behandlas med ögondroppar. Många behöver glasögon, men även synnedsättning som inte förbättras av glasögon förekommer. Skelning kan behandlas genom att det öga som har bäst syn täcks med en lapp så att synen på det andra ögat kan tränas upp.
Barnen följs av öronläkare. Hörselundersökning görs tidigt för att vid behov kompensera med hörhjälpmedel som förstärker ljud. Vid svårare hörselnedsättning används ibland cochleaimplantat. Cochleaimplantatet består av en liten dator (talprocessor) som placeras bakom örat och ett implantat som opereras in under huden, också bakom örat. Implantatet omvandlar ljud till kodade elektriska impulser. Signalerna överförs via elektriska impulser till hörselnerven med hjälp av en elektrod som sätts in i snäckan, varvid hjärnan tolkar dem som ljud. Innan cochleaimplantatet kan användas programmeras processorn individuellt för varje användare.
Barn med återkommande öroninflammationer eller långdragna episoder med vätska i mellanörat kan behöva få ett plaströr insatt i trumhinnan för att leda ut vätskan.
Beteende
Vid misstanke om autism eller beteendeavvikelser görs en neuropsykiatrisk utredning. Utifrån de svårigheter barnen har kan olika åtgärder underlätta, till exempel fasta rutiner och strukturerade aktiviteter, lugn miljö och förberedelser inför förändringar. Utredningen upprepas vid behov under uppväxten. Många med syndromet behöver kontakt med barn- och ungdomspsykiatrin och senare vuxenpsykiatrin. Om behandling med läkemedel är aktuellt är det viktigt att undvika preparat som kan påverka bildningen av kolesterol negativt, till exempel haloperidol.
Vid beteendeavvikelser är behöver familjen och andra personer i omgivningen stöd i hur de kan bemöta personen med syndromet på bästa sätt.
Övrig behandling
Andningsgymnastik samt inhalation med luftrörsvidgande och slemlösande mediciner kan hjälpa till att avlägsna slem och förebygga djupa och långvariga infektioner. I samband med akuta symtom vid exempelvis en luftvägsinfektion är det ibland nödvändigt att använda en CPAP-apparat (continuous positive airway pressure) med andningsmask som blåser in luft i luftvägarna.
På grund av fotosensitivitet behöver barnen heltäckande kläder och solskyddskräm med hög solskyddsfaktor under den ljusa årstiden, även i skugga. För att kontrollera ljusinsläppet när man vistas inomhus eller i bil kan gardiner eller annat solskydd användas. Om huden blir irriterad och kliar kan klådstillande läkemedel behövas.
Ortoser liksom ortopediska operationer kan behövas för att motverka felställningar (kontrakturer). Skolios kan behandlas med korsett, men ibland behövs operation.
Barn med Smith-Lemli-Opitz syndrom rekommenderas att följa det allmänna vaccinationsprogrammet. Övriga vaccinationer bedöms individuellt av behandlande läkare.
Habilitering
Personer med syndromet som har bestående funktionsnedsättningar behöver habiliteringsinsatser, som också ofta omfattar syn- och hörselhabilitering. Habilitering är en tvärprofessionell specialistenhet för personer med medfödda eller tidigt förvärvade funktionsnedsättningar. De habiliterande insatserna ges inom det medicinska, pedagogiska, psykologiska, sociala och tekniska området. Insatserna planeras utifrån barnets behov och förutsättningar, varierar över tid och sker i nära samverkan med närstående och andra i barnets nätverk. Syftet är att personer med funktionsnedsättningar ska kunna utveckla och bibehålla bästa möjliga funktionsförmåga, samt få förutsättningar att leva ett så självständigt och delaktigt liv som möjligt.
Insatserna består bland annat av utredning, behandling och utprovning av hjälpmedel. Föräldrarna får information om möjligheterna att anpassa bostaden och andra miljöer som barnet vistas i, liksom information om det samhällsstöd som finns att få. Olika former av stöd till föräldrar och syskon ingår också. Kontakt med andra familjer i liknande situation kan ha stor betydelse.
Barn med rörelsenedsättning behöver stöd att träna upp, utveckla och sedan behålla sin rörelseförmåga. Fysioterapeuten följer den motoriska utvecklingen under uppväxten och planerar insatser utifrån barnets färdigheter. Insatserna syftar till att bevara rörligheten hos barnet och stärka befintliga muskelfunktioner samt förhindra felställningar i leder (kontrakturer). Det är också viktigt att stimulera till olika fysiska aktiviteter för att främja motorik, balans och koordination. Fysioterapeut och arbetsterapeut handleder föräldrar och samarbetar med personal i förskola och skola.
Om tal-, språk- och kommunikationsförmågan påverkas är det viktigt att tidigt arbeta med språklig stimulans samt vid behov med alternativ och kompletterande kommunikation (AKK). Som för alla barn utvecklas kommunikationen i det tidiga samspelet mellan föräldrar och barn. Föräldrar och andra personer runt barnet behöver få kunskap och vägledning i att använda alternativa kommunikationsvägar för att ge barnet förutsättningar att förstå och uttrycka sig utifrån sin förmåga.
Barn och ungdomar med syndromet som har en intellektuell funktionsnedsättning behöver den särskilda pedagogik som används i den anpassade grundskolan och gymnasieskolan.
Det är också viktigt att tillgodose behovet av psykologiskt och socialt stöd.
Palliativ vård
För barn med Smith-Lemli-Opitz syndrom kan det bli aktuellt med palliativ vård i livets slutskede. Palliativ betyder lindrande, och målet med den palliativa vården är att se till att barnets sista tid blir så trygg och smärtfri som möjligt. Det innebär ett nära och intensivt samarbete mellan föräldrar, andra närstående och personal med olika kompetens.
Många föräldrar vill så långt det är möjligt vårda det sjuka barnet hemma med hjälp av sjukvårdspersonal. Ofta vårdas barnet växelvis i hemmet och på sjukhuset. Det är viktigt att föräldrar och syskon får det psykologiska och sociala stöd som behövs i detta skede och även senare.
Vuxna
Vuxna med Smith-Lemli-Opitz syndrom behöver fortsatt behandling och uppföljning av specialister inom vuxensjukvården. De flesta behöver fortsatta habiliterande insatser, liksom stöd i det dagliga livet. I kombination med andra funktionsnedsättningar påverkar den intellektuella funktionsnedsättningen vilket stöd en person behöver för att klara det dagliga livet som vuxen. Det kan till exempel vara boendestöd, stöd och omvårdnad i en bostad med särskild service samt daglig verksamhet. Personer med lindrig intellektuell funktionsnedsättning kan leva ett relativt självständigt liv med visst stöd. Är den intellektuella funktionsnedsättningen medelsvår behövs mer stöd, men de flesta klarar enklare uppgifter i vardagen. Vid svår intellektuell funktionsnedsättning behövs omfattande stöd och hjälp av omgivningen för att klara vardagliga aktiviteter.
Samhällsstöd
Kommunen kan erbjuda stöd i olika former för att underlätta vardagslivet för personer med funktionsnedsättningar och deras närstående. Exempel på insatser är avlösarservice i hemmet, korttidsboende, kontaktfamilj, boende med särskild service, daglig verksamhet, boendestöd, hemtjänst, färdtjänst och i vissa fall personlig assistans. En fungerande avlösning, utformad efter varje familjs behov, är av stor betydelse eftersom nästan alla barn med syndromet har sömnsvårigheter med långa vakna perioder på nätterna. Familjen kan också behöva hjälp med att samordna de olika insatserna.
Forskning
Forskningen om Smith-Lemli-Opitz syndrom har främst handlat om att studera sjukdomsmekanismer och bakgrunden till sjukdomssymtomen samt utvärdera effekten av olika behandlingar. I nuläget pågår en studie om hur en kombinationsbehandling med kolesterol och flera antioxidanter påverkar näthinnan (retina) hos personer med sjukdomen. Förhöjda nivåer av 7-dehydrokolesterol leder till en ökad bildning av så kallade fria radikaler, vilket skulle kunna motivera behandling med antioxidanter.
Nya områden för forskningen är bland annat möjligheter till genterapi och behandling med kolesterol under fostertiden (prenatal behandling).
Resurser
Kunskap om Smith-Lemli-Opitz syndrom och resurser för diagnostik finns på universitetssjukhusen.
Nationell högspecialiserad vård
Nationell högspecialiserad vård (NHV) är komplex och sällan förekommande vård som bedrivs vid ett fåtal enheter i landet med tillstånd från Socialstyrelsen. Syftet är att säkerställa tillgången till likvärdig och högkvalitativ vård. För mer information, se Nationell högspecialiserad vård.
- Viss vård vid medfödd metabol sjukdom utförs vid Karolinska universitetssjukhuset i Stockholm, Sahlgrenska universitetssjukhuset i Göteborg och Skånes universitetssjukhus i Lund, se tillstånd Medfödd metabol sjukdom inklusive nyföddhetsscreening som nationell högspecialiserad vård.
- Behandling av barn med cochleaimplantat utförs vid Karolinska universitetssjukhuset i Stockholm, se tillstånd Behandling av barn med cochleaimplantat som nationell högspecialiserad vård.
- Kirurgi vid vissa anorektala och urogenitala missbildningar samt vid Hirschsprungs sjukdom utförs vid Karolinska universitetssjukhuset i Stockholm och Skånes universitetssjukhus i Lund, se tillstånd Anorektala och urogenitala missbildningar samt vid Hirschsprungs sjukdom som nationell högspecialiserad vård.
Expertteam för sällsynta medfödda metabola sjukdomar
Expertteam med särskild kompetens inom diagnostik, utredning och behandling finns vid följande universitetssjukhus:
- Karolinska universitetssjukhuset, Solna, telefon 08-123 700 00, CSD Stockholm-Gotland, Centrum för medfödda metabola sjukdomar.
- Sahlgrenska universitetssjukhuset, Göteborg, telefon 031-342 10 00, CSD Väst, Medfödda metabola sjukdomar.
- Skånes universitetssjukhus, Lund, telefon 046-17 10 00, CSD Syd, Medfödda metabola sjukdomar hos barn.
Centrum för sällsynta diagnoser
Centrum för sällsynta diagnoser (CSD) finns vid alla universitetssjukhus. CSD kan ta emot frågor samt ge vägledning och information om sällsynta hälsotillstånd. CSD samverkar också med expertteam med särskild kunskap om olika sällsynta hälsotillstånd. Kontaktuppgifter till CSD i respektive region finns på den gemensamma webbplatsen CSD i samverkan. På webbplatsen finns också uppgifter om expertteam för olika diagnoser och diagnosgrupper samt länkar till andra informationskällor.
Europeiska referensnätverk
Europeiska referensnätverk (ERN) samlar läkare och forskare som är experter på sällsynta sjukdomar och tillstånd. I de virtuella nätverken samarbetar experter kring diagnostik och behandling av patienter från hela Europa.
Smith-Lemli-Opitz syndrom ingår i nätverket MetabERN för sällsynta medfödda metabola sjukdomar, metab.ern-net.eu.
Tandvård
I Göteborg, Jönköping och Umeå finns odontologiska/orofaciala centrum med specialistkunskap om sällsynta hälsotillstånd som påverkar tänder, mun och ansikte, se Kunskapscentrum inom sällsynta hälsotillstånd.
Pedagogiska resurser
Specialpedagogiska skolmyndigheten (SPSM) arbetar för att barn och vuxna oavsett funktionsnedsättning ska få förutsättningar att nå målen för sin utbildning. Myndigheten erbjuder specialpedagogiskt stöd, undervisning i specialskolor, kompetensutveckling, tillgängliga läromedel och statsbidrag. Stödet riktar sig till professionella inom skolan och kan handla om elevens lärande, pedagogers arbete eller verksamhet och organisation. Stödet kompletterar kommunernas och skolornas egna resurser. Ett exempel på myndighetens stöd är specialpedagogiska utredningar. En sådan utredning ger underlag för hur lärmiljön kan anpassas för elever med vissa funktionsnedsättningar som dövblindhet, synnedsättning, hörselnedsättning eller grav språkstörning. På myndighetens webbplats finns mer information.
- Telefon 010-473 50 00
- E-post spsm@spsm.se
- Webbplats spsm.se
Resurspersoner
Resurspersonerna kan svara på frågor om Smith-Lemli-Opitz syndrom. De ersätter dock inte ordinarie vårdgivare.
Med dr, överläkare Annika Danielsson, Barnneurologi, Sachsska barn- och ungdomssjukhuset, Stockholm, telefon 08-123 610 00, e-post annika.danielsson@regionstockholm.se.
Bitr överläkare Erik Stenund, Barnneurologi, Astrid Lindgrens barnsjukhus, Karolinska universitetssjukhuset, Solna, telefon 08-123 700 00, e-post erik.stenund@regionstockholm.se.
Intresseorganisationer
Många intresseorganisationer kan hjälpa till att förmedla kontakt med andra som har samma eller liknande diagnoser och deras närstående. Ibland kan de även ge annan information, som praktiska tips för vardagen, samt förmedla personliga erfarenheter om hur det kan vara att leva med ett sällsynt hälsotillstånd. Intresseorganisationerna arbetar också ofta med frågor som kan förbättra villkoren för medlemmarna, bland annat genom att påverka beslutsfattare inom olika samhällsområden.
Stiftelsen JMR är en stiftelse för personer med Smith-Lemli-Opitz syndrom med syfte att sprida kunskap om syndromet, e-post info@jmr.se, stiftelse.jmr.se.
Riksförbundet FUB, för personer med intellektuell funktionsnedsättning, telefon 08-508 866 00, teletal 020-22 11 44, e‑post fub@fub.se, fub.se.
Autism Sverige, telefon 08‑420 030 50, e‑post info@autism.se, autism.se.
Riksförbundet Sällsynta diagnoser verkar för människor med sällsynta hälsotillstånd och olika funktionsnedsättningar, e‑post info@sallsyntadiagnoser.se, sallsyntadiagnoser.se.
Smith-Lemli-Opitz Foundation är en intresseorganisation i USA, smithlemliopitz.org.
Sociala nätverk
För många sällsynta hälsotillstånd finns det grupper i sociala medier där man kan kommunicera med andra som har samma diagnos och med föräldrar och andra närstående till personer med sjukdomen eller syndromet.
Kurser, erfarenhetsutbyte
Centrum för sällsynta diagnoser i samverkan (CSD) har ett kalendarium på sin webbplats, med aktuella kurser, seminarier och konferenser inom området sällsynta hälsotillstånd, se Kalendarium.
Ågrenska är ett nationellt kunskapscentrum för sällsynta hälsotillstånd och andra funktionsnedsättningar. De arrangerar årligen ett antal vistelser för barn och ungdomar med olika typer av funktionsnedsättningar och deras familjer, samt för vuxna med sällsynta sjukdomar och syndrom. Under de flesta av vistelserna hålls även diagnosspecifika kursdagar för yrkesverksamma som i sitt arbete möter personer med den aktuella diagnosen. Dokumentation från vistelserna, personliga intervjuer och annan information om sällsynta hälsotillstånd finns på Ågrenskas webbplats.
- Telefon 031-750 91 00
- E-post info@agrenska.se
- Webbplats agrenska.se
Autism Sverige arrangerar utbildningar för föräldrar, personer med diagnos och personal på många orter i landet, Autism Utbildningcenter.
Ytterligare information
Informationsblad
Till flera av diagnostexterna i Socialstyrelsens kunskapsdatabas om sällsynta hälsotillstånd finns en kort sammanfattning i pdf-format som kan laddas ner, skrivas ut och användas i olika sammanhang. Sammanfattningen återfinns högst upp på respektive sida.
Samhällets stödinsatser
Barn, ungdomar och vuxna med funktionsnedsättningar kan få olika typer av stöd och insatser från samhället. För mer information, se Samhällets stöd.
Kvalitetsregister
RaraSwed är ett nationellt kvalitetsregister för vård vid sällsynta hälsotillstånd. Syftet är att samla information som kan ge en helhetsbild av sällsynta hälsotillstånd i Sverige. Registret lanserades hösten 2023 och ska bidra till en nationellt sammanhållen vård och ett bättre omhändertagande av personer med dessa tillstånd.
Databaser
Det finns flera databaser och webbplatser med sökbar information om sällsynta hälsotillstånd, kliniska prövningar, forskningsartiklar och medicinska nyheter.
Databaser och webbplatser med information om sällsynta hälsotillstånd
Övrigt
Frambu kompetansesenter for sjeldne diagnoser i Norge har information om diagnosen på sin webbplats, frambu.no.
Autismforum, Habilitering och Hälsa, Region Stockholm, har information, filmer och föreläsningar om autism på sin webbplats, autismforum.se.
Habilitering och hjälpmedel, Region Skåne, har information, kurser och föreläsningar på sin webbplats, bland annat digitala utbildningar om autism och intellektuell funktionsnedsättning, Utbildning och digitalt stöd.
Sveriges kommuner och regioner (SKR) har tagit fram ett kunskapsstöd som beskriver vårdförloppet för sällsynta sjukdomar med komplexa vårdbehov (2025). Det berör alla vårdnivåer och specialiteter inom hälso- och sjukvården samt tandvården. Kunskapsstödet finns på webbplatsen 1177 för vårdpersonal.
Litteratur
Bianconi SE, Cross JL, Wassif CA, Porter FD. Pathogenesis, epidemiology, diagnosis and clinical aspects of Smith-Lemli-Opitz syndrome. Expert Opin Orphan Drugs 2015; 3: 267–280. https://doi.org/10.1517/21678707.2015.1014472
Cologna SM, Shieh C, Toth CL, Cougnoux A, Burkert KR, Bianconi SE et al. Altered cerebrospinal fluid proteins in Smith-Lemli-Opitz syndrome patients. Am J Med Genet A 2016; 170: 2060–2068. https://doi.org/10.1002/ajmg.a.37720
Kritzer A, Dutta R, Pramparo T, Terner-Rosenthal J, Vig P, Steiner RD. Smith-Lemli-Opitz syndrome: Clinical, biochemical, and genetic insights with emerging treatment opportunities. Genet Med 2025; 27: 101450. https://doi.org/10.1016/j.gim.2025.101450
Lazarin GA, Haque IS, Evans EA, Goldberg JD. Smith-Lemli-Opitz syndrome carrier frequency and estimates of in utero mortality rates. Prenat Diagn 2017; 37: 350–355. https://doi.org/10.1002/pd.5018
Nowaczyk MJM, Irons MB. Smith-Lemli-Opitz syndrome: Phenotype, natural history, and epidemiology. Am J Med Genet C Semin Med Genet 2012; 160C: 250–262. https://doi.org/10.1002/ajmg.c.31343
Nowaczyk MJ, Waye JS, Douketis JD. DHCR7 mutation carrier rates and prevalence of the RSH/Smith-Lemli-Opitz syndrome: where are the patients? Am J Med Genet A 2006; 140: 2057–2062. https://doi.org/10.1002/ajmg.a.31413
Opitz JM. RSH/SLO (”Smith-Lemli-Opitz”) syndrome: historical, genetic, and developmental considerations. Am J Med Genet 1994; 50: 344–346. https://doi.org/10.1002/ajmg.1320500408
Starck L, Björkhem I, Lund E, von Döbeln U. Nya möjligheter för barn med Smith-Lemli-Opitz syndrom. Defekt upptäckt i kolesterolsyntesen. Läkartidningen 1995; 92: 3325–3329.
Starck L, Lövgren-Sandblom A, Björkhem I. Cholesterol treatment forever? The first Scandinavian trial of cholesterol supplementation in the cholesterol-synthesis defect Smith-Lemli-Opitz syndrome. J Intern Med 2002; 252: 314–321. https://doi.org/10.1046/j.1365-2796.2002.01037.x
Starck L, Lövgren-Sandblom A, Björkhem I. Simvastatin treatment in the SLO syndrome – A safe approach? Am J Med Genet 2002; 113: 183–189. https://doi.org/10.1002/ajmg.10722
Svoboda MD, Christie JM, Eroglu Y, Freeman KA, Steiner RD. Treatment of Smith-Lemli-Opitz syndrome and other sterol disorders. Am J Med Genet C Semin Med Genet 2012; 160C: 285–294. https://doi.org/10.1002/ajmg.c.31347
Tint GS, Irons M, Elias ER, Batta AK, Frieden R, Chen TS et al. Defective cholesterol biosynthesis associated with the Smith-Lemli-Opitz syndrome. N Engl J Med 1994; 330: 107–113. https://doi.org/10.1056/nejm199401133300205
Wassif CA, Kratz L, Sparks SE, Wheeler C, Bianconi S, Gropman A et al. A placebo-controlled trial of simvastatin therapy in Smith-Lemli-Opitz syndrome. Genet Med 2017; 19: 297–305. https://doi.org/10.1038/gim.2016.102
Waterham HR, Hennekam RCM. Mutational spectrum of Smith-Lemli-Opitz syndrome. Am J Med Genet C Semin Med Genet 2012; 160C: 263–284. https://doi.org/10.1002/ajmg.c.31346
Żukowska A, Król M, Kupnicka P, Bąk K, Janawa K, Chlubek D. Exploring recent developments in the manifestation, diagnosis, and treatment of patients with Smith-Lemli-Opitz syndrome: From molecular pathways to clinical innovations. Int J Mol Sci 2025; 26: 6672. https://doi.org/10.3390/ijms26146672
Medicinsk expert/granskare/redaktion
Medicinsk expert som skrivit det ursprungliga textunderlaget är barnneurolog Lena Starck, Sachsska barn- och ungdomssjukhuset i Stockholm.
Den senaste revideringen har gjorts av barnneurolog Annika Danielsson, Sachsska barn- och ungdomssjukhuset, Stockholm, och barnneurolog Erik Stenund, Astrid Lindgrens barnsjukhus, Karolinska universitetssjukhuset, Solna.
Berörda intresseorganisationer har getts tillfälle att lämna synpunkter på innehållet.
En särskild expertgrupp har granskat och godkänt materialet före publicering.
Informationscentrum för sällsynta hälsotillstånd vid Ågrenska i Göteborg ansvarar för redigering, produktion och publicering av materialet, agrenska.se.
Illustrationer av ärftlighetsmönster är framtagna av Informationscentrum för sällsynta hälsotillstånd. Alla övriga illustrationer i kunskapsdatabasen är framtagna av AB Typoform.
Frågor?
Kontakta Informationscentrum för sällsynta hälsotillstånd vid Ågrenska, telefon 031-750 92 00, e-post sallsyntahalsotillstand@agrenska.se.
Om sidans innehåll
Informationen är inte avsedd att ersätta professionell vård och är inte heller avsedd att användas som underlag för diagnos eller behandling.